
Le nuove frontiere della SMA
Tre terapie che cambiano la storia della atrofia muscolare spinale.
Il testo dell'articolo
Le nuove frontiere della SMA Tre terapie che cambiano la storia della atrofia muscolare spinale.
Buongiorno futuro
Nuove frontiere della SMA
Tre terapie che cambiano la storia della atrofia muscolare spinale.
S-M-A. Tre piccole lettere, che, una volta accostate, cambiano per sempre la storia di una famiglia. Esattamente come è successo a Paolo e ai suoi genitori. Quelle difficoltà comparse nei primi giorni di vita, il ricovero in terapia intensiva neonatale, l’intubazione, il ventilatore, gli accessi venosi, e poi il sondino perché la suzione non era mai buona. E quei movimenti, sempre minimi, in contrasto con gli occhi vispi. Infine, la conferma genetica, a poche settimane di vita: Paolo ha la SMA. SMA sta per Atrofia Muscolare Spinale, una malattia genetica caratterizzata dalla progressiva degenerazione dei motoneuroni spinali e del tronco encefalico, ossia delle strutture nervose che regolano i movimenti: le braccia, le gambe, il torace durante la respirazione e il faringe durante la deglutizione, e così via. E non poi così rara: colpisce circa 1 bambino ogni 10.000. La causa di questa condizione è una mutazione del gene SMN1, di cui bisogna ereditare due copie alterate, una da ogni genitore. La severità dei sintomi, invece, dipende da un secondo gene vicino, SMN2. Quando SMN1 non funziona, SMN2 ne vicaria parzialmente l’attività, ritar-
dando la degenerazione dei motoneuroni: quante più copie di SMN2 sono presenti in un bambino affetto da SMA, tanto più i sintomi sono lievi e il loro esordio tardivo. Pur esistendo forme di SMA poco sintomatiche, la forma più frequente è la SMA1, quella di Paolo, ad esordio precoce, da neonato. Fino a pochi anni fa la prognosi della SMA era drammatica. In assenza di terapie, le uniche misure erano di supporto (ventilazione, nutrizione) e la prospettiva, soprattutto nelle forme precoci, era di accompagnare verso un precoce fine vita. Basta una percentuale: il 68% dei bambini SMA1 non raggiungeva i due anni.
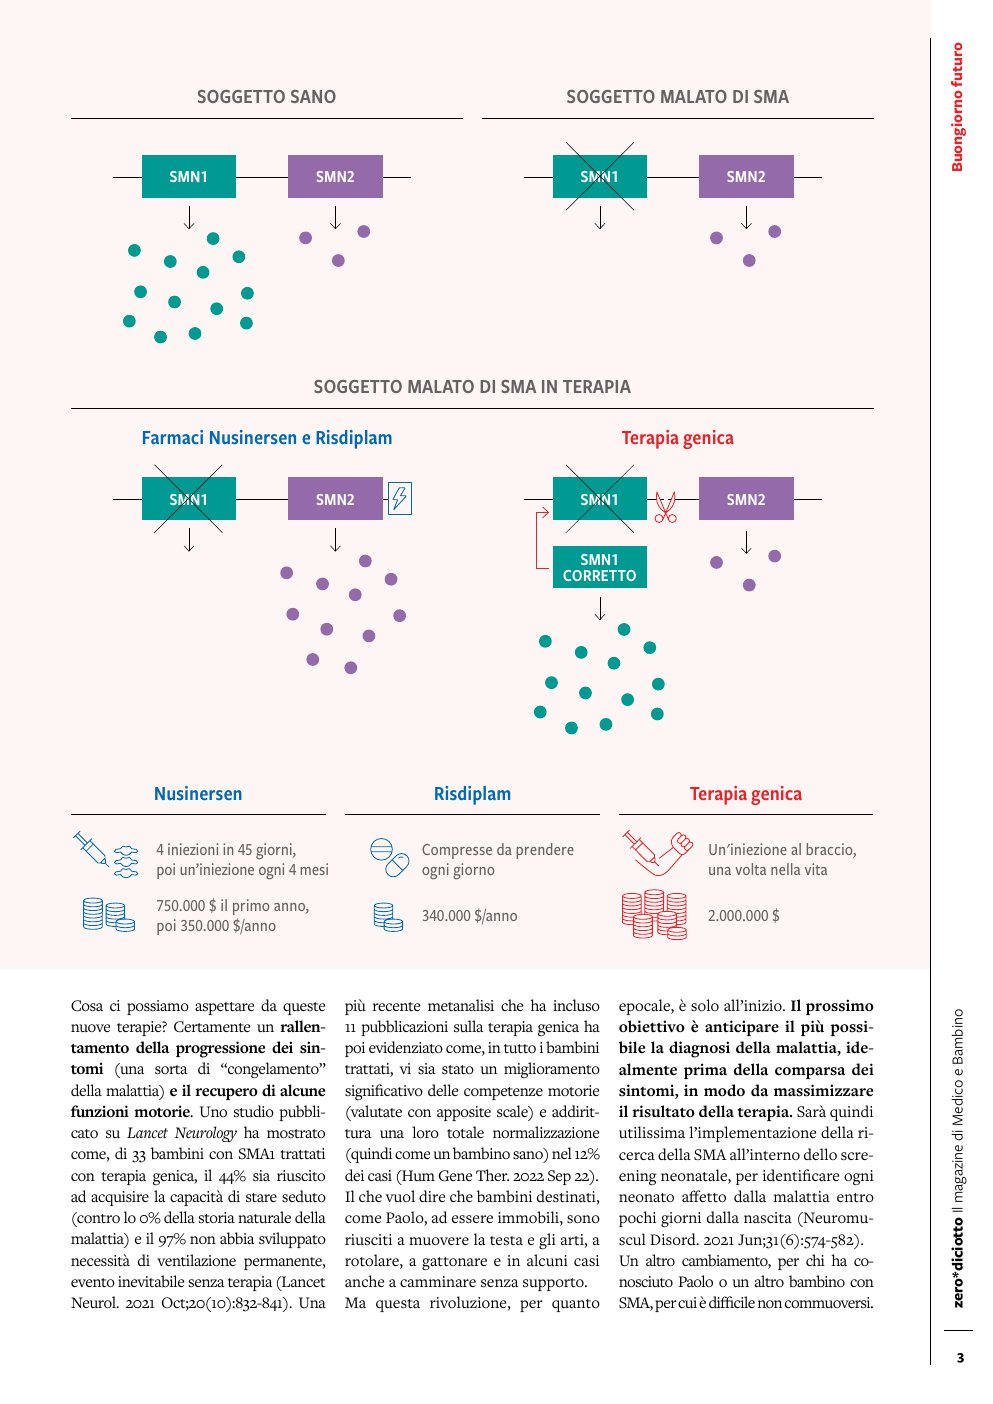
Dal 2016 però lo scenario è del tutto cambiato con la comparsa, in rapida successione, di tre terapie specifiche per la SMA: Nusinersen, Risdiplam, e la terapia genica. Come agiscono questi farmaci? Nusinersen e Risdiplam sono entrambi potenziatori di SMN2. Il primo è
somministrato con punture lombari, il secondo per bocca. La terapia genica, invece, si avvale di un vettore virale che inserisce una versione corretta del gene SMN1 nel DNA del paziente e richiede un’unica somministrazione endovenosa. Allora quale farmaco scegliere? Ad oggi la prospettiva più allettante è sicuramente quella della terapia genica, che però, al di là dei costi elevatissimi (lo scorso anno era il farmaco più costoso al mondo), presenta alcune possibili complicanze (rischio di danno d’organo, necessità di immunosoppressione) e una percentuale di riuscita non del 100%. Nusinersen è il farmaco più studiato e più sicuro, ma le punture lombari lo rendono poco maneggevole. Risdiplam è facile da somministrare, ma, essendo il più recente, è anche quello con meno evidenze disponibili, anche se quanto pubblicato è molto incoraggiante. Ad ogni modo una terapia non esclude l’altra, anzi, sono sempre di più i protocolli che combinano la somministrazione de due farmaci, soprattutto nusinersen e terapia genica, con il primo a fare “da ponte” in attesa che la seconda sia efficace (Muscle Nerve. 2020 Oct;62(4):550-554).
SMN1
SOGGETTO MALATO DI SMA
SMN2
SMN1
SMN2
Buongiorno futuro
SOGGETTO SANO
SOGGETTO MALATO DI SMA IN TERAPIA Farmaci Nusinersen e Risdiplam SMN1
Terapia genica
SMN2
SMN1
SMN2
SMN1 CORRETTO
Risdiplam
4 iniezioni in 45 giorni, poi un’iniezione ogni 4 mesi
Compresse da prendere ogni giorno
Un'iniezione al braccio, una volta nella vita
750.000 $ il primo anno, poi 350.000 $/anno
340.000 $/anno
2.000.000 $
più recente metanalisi che ha incluso 11 pubblicazioni sulla terapia genica ha poi evidenziato come, in tutto i bambini trattati, vi sia stato un miglioramento significativo delle competenze motorie (valutate con apposite scale) e addirittura una loro totale normalizzazione (quindi come un bambino sano) nel 12% dei casi (Hum Gene Ther. 2022 Sep 22). Il che vuol dire che bambini destinati, come Paolo, ad essere immobili, sono riusciti a muovere la testa e gli arti, a rotolare, a gattonare e in alcuni casi anche a camminare senza supporto. Ma questa rivoluzione, per quanto
epocale, è solo all’inizio. Il prossimo obiettivo è anticipare il più possibile la diagnosi della malattia, idealmente prima della comparsa dei sintomi, in modo da massimizzare il risultato della terapia. Sarà quindi utilissima l’implementazione della ricerca della SMA all’interno dello screening neonatale, per identificare ogni neonato affetto dalla malattia entro pochi giorni dalla nascita (Neuromuscul Disord. 2021 Jun;31(6):574-582). Un altro cambiamento, per chi ha conosciuto Paolo o un altro bambino con SMA, per cui è difficile non commuoversi.
Cosa ci possiamo aspettare da queste nuove terapie? Certamente un rallentamento della progressione dei sintomi (una sorta di “congelamento” della malattia) e il recupero di alcune funzioni motorie. Uno studio pubblicato su Lancet Neurology ha mostrato come, di 33 bambini con SMA1 trattati con terapia genica, il 44% sia riuscito ad acquisire la capacità di stare seduto (contro lo 0% della storia naturale della malattia) e il 97% non abbia sviluppato necessità di ventilazione permanente, evento inevitabile senza terapia (Lancet Neurol. 2021 Oct;20(10):832-841). Una
Terapia genica
Nusinersen
Classificazione MeSH
- p. 2 Le nuove frontiere della SMA Buongiorno futuro
- p. 4 Giovani e disforia di genere Succede ai bambini
- p. 6 Cosa succede al cervello che muore di fame? Screenshot
- p. 7 Idrossiclorochina: tra vecchio e nuovo Pillole